En dix-sept jours, une intelligence artificielle a prédit l'équivalent de huit siècles de chimie des solides. Comment les réseaux de neurones, le design inverse et les laboratoires autonomes compriment la découverte des matériaux de vingt ans à quelques mois.
Pendant un siècle, la science des matériaux a avancé au rythme de l'intuition humaine et de l'essai-erreur en paillasse : il fallait dix à vingt ans, en moyenne, pour faire passer un matériau prometteur de l'idée au prototype fonctionnel. Le catalogue total des composés inorganiques connus, accumulé depuis le XIXe siècle, comptait environ 48 000 structures stables expérimentalement validées. En novembre 2023, ce plafond a volé en éclats : GNoME, un système développé par Google DeepMind, a prédit 2,2 millions de nouvelles structures cristallines, dont 380 000 jugées suffisamment stables pour être synthétisables.
DeepMind a chiffré l'ampleur du saut : ces découvertes représentent l'équivalent d'environ 800 ans de savoir accumulé au rythme classique. Mais le chiffre le plus frappant n'est pas le volume — c'est la vitesse. Le gros du travail de prédiction s'est déroulé sur des cycles d'apprentissage actif compressés à l'extrême, et la validation robotique parallèle a tenu en 17 jours. Le goulot d'étranglement de la chimie n'est plus l'imagination, mais la capacité à synthétiser et à tester ce que la machine propose.
Cet article suit le fil de cette rupture : la machine qui imagine (GNoME), la méthode qui la rend fiable (les réseaux de neurones de graphes), le robot qui matérialise (l'A-Lab de Berkeley), le renversement du raisonnement (le design inverse de MatterGen), et le cas d'usage qui a fait basculer l'industrie — une batterie conçue en moins de neuf mois. Sans oublier la controverse qui rappelle que prédire n'est pas encore fabriquer.
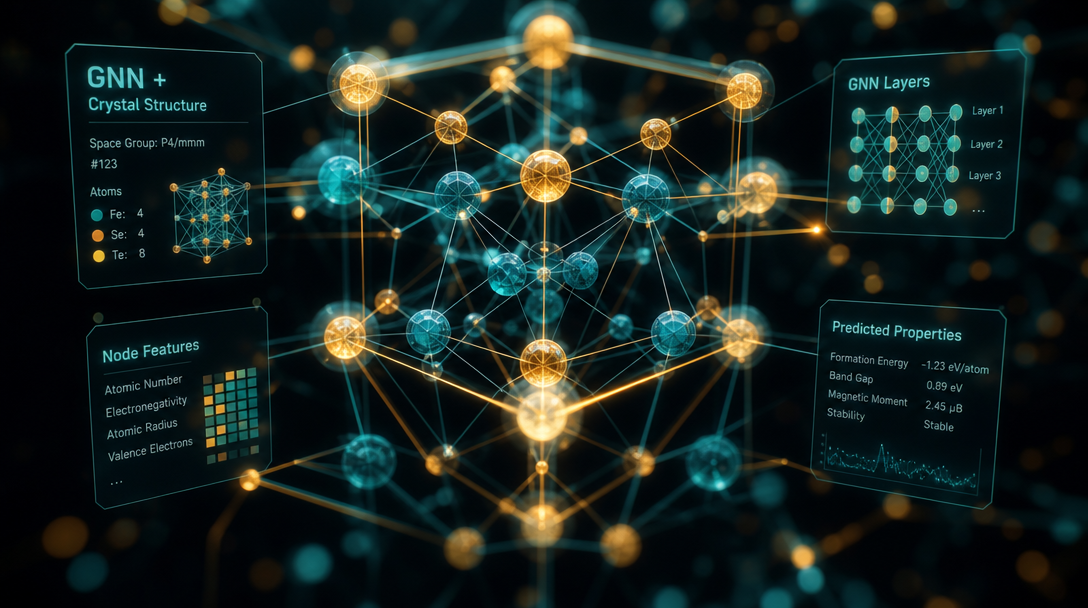
GNoME (Graph Networks for Materials Exploration) est un outil d'apprentissage profond dont la fonction est déceptivement simple : prédire la stabilité d'un matériau hypothétique, c'est-à-dire son énergie de décomposition. Un cristal est « stable » s'il se situe sur ou très près de l'enveloppe convexe énergétique — la frontière en dessous de laquelle aucune combinaison d'autres phases n'est plus favorable. Calculer cette énergie par les méthodes ab initio (théorie de la fonctionnelle de la densité, DFT) coûte des heures de supercalculateur par structure ; GNoME l'estime en une fraction de seconde.
La force du système tient à sa stratégie d'apprentissage actif : GNoME génère des candidats, prédit lesquels valent la peine d'être vérifiés par DFT, intègre les résultats, puis recommence. Boucle après boucle, sa précision a grimpé jusqu'à dépasser 80 % pour les prédictions de stabilité — contre environ 50 % pour les approches antérieures. Sur les 2,2 millions de structures, 736 ont déjà été retrouvées de façon indépendante par des laboratoires à travers le monde pendant la rédaction des travaux, confirmant que la machine ne hallucine pas : elle anticipe.
"Nous avons multiplié par près de dix le nombre de matériaux stables connus de l'humanité. C'est comme passer de la découverte au compte-gouttes à une exploration systématique de l'espace chimique."
— Ekin Dogus Cubuk, Google DeepMindLes 380 000 candidats les plus stables ont été versés au Materials Project du Lawrence Berkeley National Laboratory, base de données publique de référence, à laquelle DeepMind a ajouté près de 400 000 composés. L'enjeu n'est plus de trouver une aiguille dans une botte de foin, mais de disposer d'un catalogue assez vaste pour que des matériaux aux propriétés extrêmes — supraconductivité, conduction ionique, transparence optique — y figurent presque certainement.
Un cristal n'est pas une image ni une séquence : c'est un réseau d'atomes liés. C'est exactement la structure qu'un réseau de neurones de graphe (GNN) sait modéliser nativement. Chaque atome devient un nœud porteur de ses caractéristiques (numéro atomique, environnement local), chaque liaison une arête. Par passages de messages successifs, l'information circule de proche en proche, et le modèle apprend à relier la géométrie du réseau à ses propriétés énergétiques — sans qu'on lui impose les lois de la physique, qu'il réinfère statistiquement à partir de centaines de milliers d'exemples calculés.
La percée de 2023-2025 ne repose pas sur un algorithme unique mais sur la convergence de plusieurs approches complémentaires, qui se relaient le long de la chaîne « imaginer → trier → fabriquer → vérifier ».
Prédisent la stabilité et les propriétés à partir de la topologie atomique. Cœur de GNoME.
Diffusion qui « débruite » une structure cible à partir de bruit aléatoire. Cœur de MatterGen.
Entraînés sur la littérature, ils proposent des recettes de synthèse plausibles.
Bras robotisés et diffraction X qui exécutent et caractérisent sans intervention humaine.
Cette division du travail est décisive. Le réseau de graphes filtre des millions de candidats virtuels ; le modèle génératif inverse le problème en partant des propriétés voulues ; le modèle de langage traduit une formule chimique en protocole de four ; le robot exécute. Là où un doctorant testait une poignée de composés par an, la chaîne tourne en continu.
"L'apprentissage automatique ne remplace pas la mécanique quantique — il l'amortit. On paie le calcul exact une fois, le modèle le rejoue un million de fois."
— Synthèse des travaux Materials Project / DeepMind, Nature, 2023
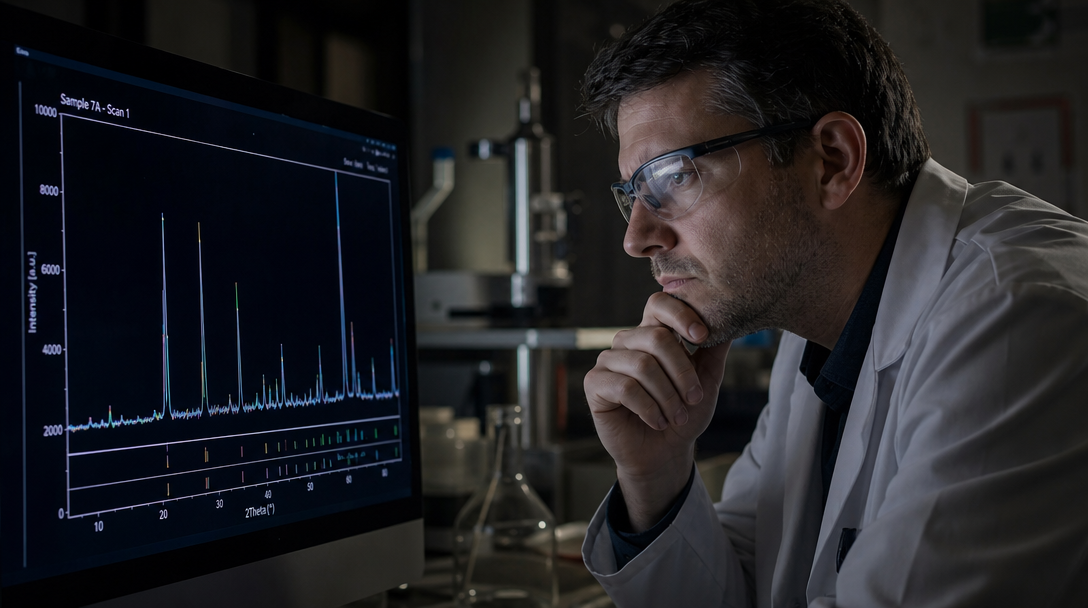
Prédire un matériau ne sert à rien si personne ne le fabrique. C'est là qu'intervient l'A-Lab, laboratoire autonome du groupe de Gerbrand Ceder à Berkeley. Piloté par les données de stabilité du Materials Project et de GNoME, il a fonctionné 17 jours en continu, réalisant environ 21 expériences par jour. Le bilan : 41 composés inorganiques inédits synthétisés sur 58 cibles tentées, soit un taux de réussite de 71 % — un chiffre remarquable pour de la synthèse à l'aveugle de phases jamais fabriquées auparavant.
Le robot dose les poudres précurseurs au milligramme près, les chauffe selon des rampes thermiques optimisées, puis analyse le produit par diffraction des rayons X (XRD). Les recettes de synthèse ne sont pas codées en dur : elles sont proposées par des modèles de langage entraînés sur la littérature, puis raffinées par apprentissage actif fondé sur la thermodynamique. Quand une première tentative échoue, le système ajuste température et précurseurs et réessaie, comme le ferait un chimiste — mais nuit et jour.
Les composés produits couvrent oxydes et phosphates aux compositions souvent contre-intuitives, que peu de chimistes auraient parié voir exister. L'A-Lab démontre ainsi le maillon qui manquait : une boucle fermée où la prédiction par IA et la synthèse robotique se nourrissent l'une l'autre, transformant un catalogue théorique en matière palpable.
GNoME explore et trie l'existant possible ; MatterGen, dévoilé par Microsoft Research dans Nature début 2025, renverse la logique. Au lieu de générer au hasard puis de filtrer, c'est un modèle de diffusion — la même famille que les générateurs d'images — qui part d'un nuage d'atomes bruité et le « débruite » progressivement vers une structure cristalline stable, conditionnée par la propriété qu'on exige : module d'élasticité visé, symétrie magnétique, composition chimique imposée. C'est le passage de « que peut-on trouver ? » à « je veux un matériau qui fait ceci, dessine-le-moi ».
Pour démontrer que le concept tient hors simulation, Microsoft a collaboré avec l'Institut de technologie avancée de Shenzhen (Académie chinoise des sciences) et synthétisé TaCr₂O₆, un oxyde dont la structure a été générée par MatterGen après conditionnement sur un module de compressibilité cible de 200 GPa. Le matériau réel s'est révélé proche de la valeur demandée — la machine n'a pas seulement imaginé une structure plausible, elle a atteint une cible quantitative fixée à l'avance.
Conditionnement sur une symétrie ou un moment magnétique donné.
Module d'élasticité ou dureté visés, comme pour TaCr₂O₆ (200 GPa).
Imposer les éléments disponibles ou bon marché dès la génération.
MatterGen a été publié en libre accès, ouvrant le design inverse à toute la communauté.
Au-delà des chiffres globaux, quelques matériaux nommés donnent la mesure concrète de la percée. Côté GNoME : 52 000 nouveaux composés en feuillets de type graphène — contre environ 1 000 connus auparavant — candidats potentiels à la supraconductivité et à l'électronique 2D ; 528 conducteurs d'ions lithium prometteurs, soit 25 fois plus qu'une étude antérieure de référence, directement utiles aux batteries solides. Parmi les pépites identifiées : Li₄MgGe₂S₇, premier matériau optique « diamant-like » alcalino-terreux de son genre, et Mo₅GeB₂, supraconducteur potentiel découvert simultanément par des équipes humaines — validation croisée éloquente.
Découverte par essai-erreur : 10 à 20 ans entre l'idée d'un matériau et un prototype fonctionnel. Catalogue total ≈ 48 000 composés stables.
2,2 M de structures prédites, 380 000 stables ; 41 composés synthétisés en 17 jours par robot. Le catalogue stable est quasiment décuplé.
Microsoft + PNNL : 32 M de candidats réduits à 18 en moins d'une semaine, prototype fonctionnel en moins de 9 mois.
Design inverse publié dans Nature ; TaCr₂O₆ synthétisé sur cahier des charges (200 GPa). Li₂₁Ge₈P₃S₃₄, nouveau conducteur superionique, caractérisé.
Les délais de découverte tombent de 10-20 ans à 1-2 ans ; pour certaines familles (batteries), de plusieurs années à quelques mois.
L'exemple qui a frappé l'industrie est le N2116, issu d'Azure Quantum Elements (Microsoft) avec le Pacific Northwest National Laboratory. L'IA a passé au crible 32 millions de candidats inorganiques, réduits à 18 finalistes en moins d'une semaine — un tri qui aurait demandé plus de deux décennies en paillasse. Le matériau retenu remplace une grande part du lithium par du sodium, moins cher et plus abondant, abaissant potentiellement la teneur en lithium de jusqu'à 70 %. PNNL a bâti un prototype solide fonctionnel, testé à température ambiante et à ~80 °C — le tout en moins de neuf mois, de l'idée au démonstrateur.
L'enthousiasme appelle la nuance. La promesse de l'IA en science des matériaux est réelle, mais elle a aussi rencontré son premier contrôle qualité public — et il a été sévère. La rupture ne sera consolidée que lorsque les prédictions tiendront systématiquement à la paillasse.
Peu après la parution dans Nature, des cristallographes indépendants ont réanalysé les diffractogrammes de l'A-Lab et contesté qu'un grand nombre des 41 « nouveaux » composés soient réellement des phases inédites correctement identifiées : certains seraient des mélanges ou des phases déjà connues mal indexées par l'algorithme automatique. Nature a publié un correctif, et le débat sur le décompte exact reste partiellement ouvert. La leçon n'est pas que l'A-Lab a échoué, mais que l'interprétation automatisée des données est aussi critique que la synthèse elle-même.
La majorité des centaines de milliers de structures prédites restent non synthétisées : la stabilité thermodynamique ne garantit ni une voie de synthèse accessible, ni des propriétés utiles, ni une mise à l'échelle industrielle. Fin 2025, plusieurs analyses (dont la MIT Technology Review) soulignaient que le défi s'est déplacé de la prédiction vers la fabrication réelle et le passage à l'échelle — là où se jouent désormais les retours sur investissement des start-up du secteur.
"Nous avons un catalogue de millions de matériaux possibles. Le vrai travail commence maintenant : fabriquer, mesurer, et découvrir lesquels comptent vraiment."
— Synthèse des analyses 2025-2026 sur la maturité du domaineReste l'essentiel : en deux ans, l'IA a transformé la chimie des matériaux d'une discipline limitée par l'imagination humaine en une discipline limitée par la vitesse de fabrication. Le compte à rebours qui se mesurait en décennies se compte désormais en mois. Le rôle du chimiste se déplace — de l'explorateur tâtonnant au pilote qui choisit, parmi un océan de possibles générés par la machine, lesquels valent la peine d'être rendus réels.